

400-820-8531
 图1. 针对质谱的蛋白酶质组学介绍(图源:Shuken, J Proteome Res, 2023)
一、详细资料
以质谱为地基的球淀粉酶酶质组学可不能够 克服关与球淀粉酶酶质的一品类话题,如球淀粉酶酶质的字段、表述丰度、亚神经元分析、球淀粉酶酶功能模块、3d形式、化学上反馈性及球淀粉酶酶质-球淀粉酶酶质互不用等。任何科技的基本点测试仪器那便是质谱仪,它可不能够 检查有差异简化层面的试品中球淀粉酶酶质的重量自由电荷比(m/z)和走势的强度。 为质谱的淀粉酶质组学平常见的的科技之1是施用数剧依赖性式终端采集(data-dependent acquisition,DDA)对检样(细胞核、结构、体液某些沉水植物、病菌等原料)做出非靶向药物自下而上(bottom-up)的降钙素原加测淀粉酶质组学实验室。固定搭配“自下而上”是说从肽讲解中探讨判断淀粉酶质的内容,这结构类型探讨的技巧最先检样中离出淀粉酶质,酶解为肽段,之后所采用质谱讲解多肽(平常7-30个碳水化合物具有适和)(图2)。当以DDA模试拿质谱数剧时,加测到肽,之后立刻逐行选用做出场面描写化,便于在在下游数剧讲解中配其队列。与详细的淀粉酶质比起,多肽有左右几优势::较小的尺寸大小扩散遍布、更是和反相高效率高效液相色谱(HPLC)剥离,并带来更轻易理解的场面描写光谱图。
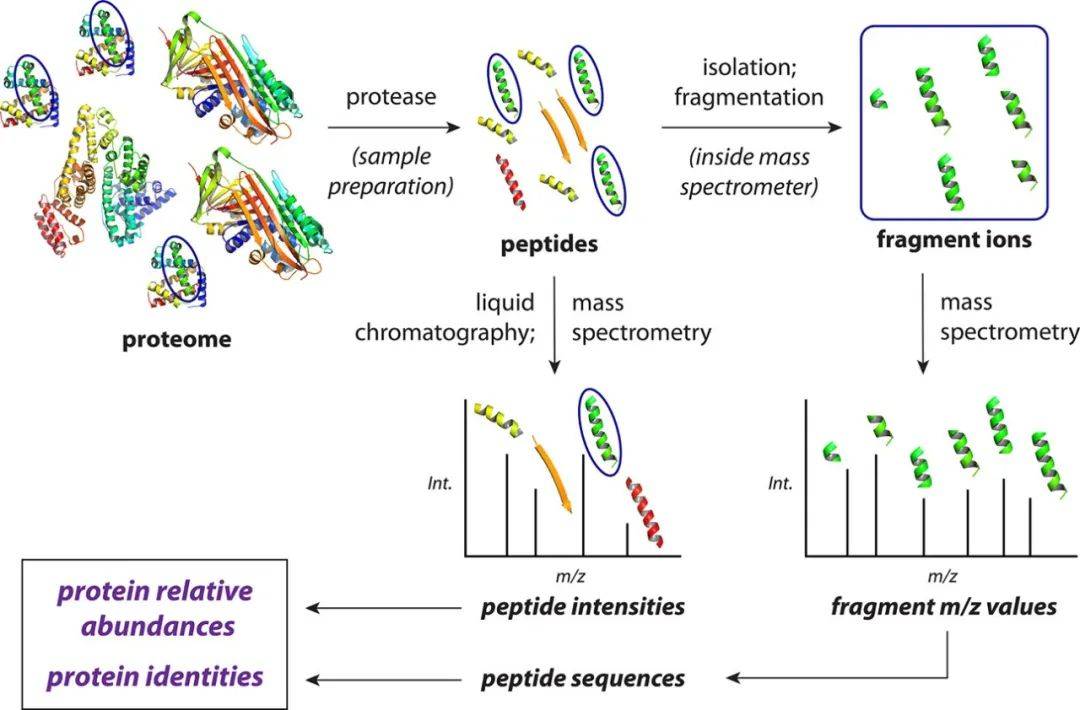 图2. 明显的非靶向疗法自下而上质谱血清质组实验设计的要学会简化原则简析(图源:Shuken, J Proteome Res, 202
二、进行实验流程图
2.1 样本量化学合成
一个球核苷酸组研究都从样板管理制取已经开始,自下而上球核苷酸组学的通用型样板管理制取业务步骤如下图3提示。一整个工作包涵球核苷酸的导入、退行、运用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)复原二硫键、运用碘乙酰胺(IAA)将巯基烷基化,和随即被LysC和胰球球高核蛋白酶“肠蠕动”。肠蠕动后的肽段需经C18包被的固相完成脱盐,之后将肽重悬于液质色谱-结合质谱(LC-MS/MS)数据讲解兼容的水抗震液中,此情此景肽也可以完成LC-MS/MS数据讲解(图3)。
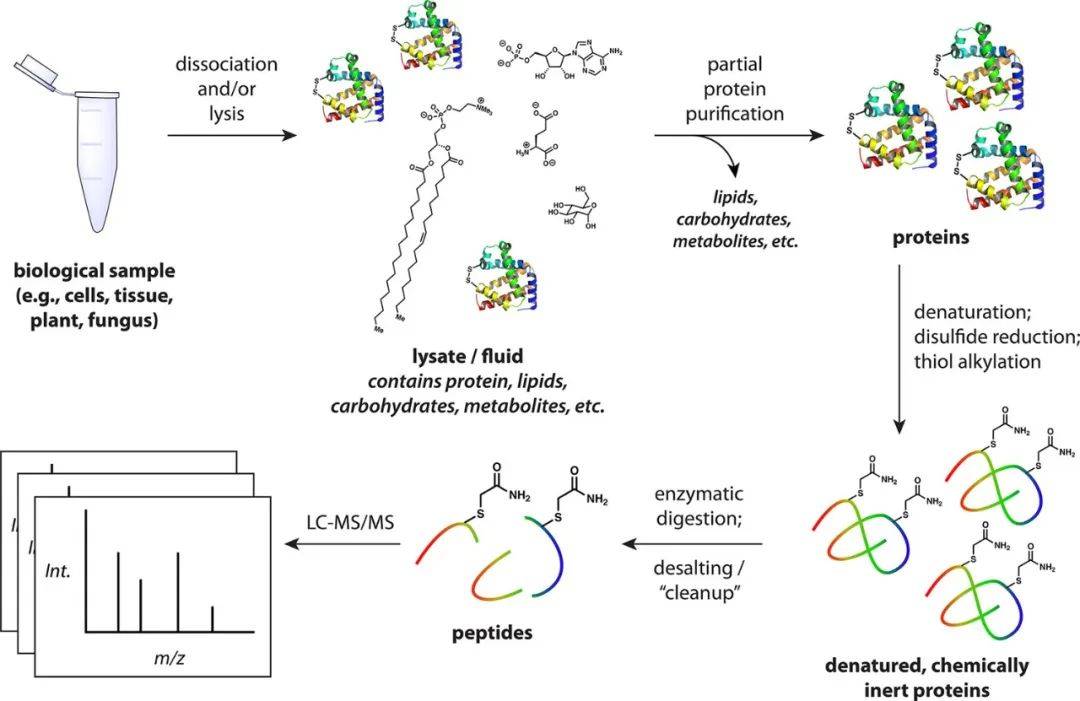 图 3. 基本概念自下而上质谱的血清质组学的实用原辅料备制工作任务方法(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS探讨
LC-MS/MS运行刚开始后的一号步是供试品获取和上样到HPLC柱上。可根据实验室设备的差异,这是操作过程能够 以好几种差异的具体的方法造成;图4展现没事个简单化的范本。在运行高色谱仪色谱的非靶向治疗蛋白酶质组学的方法中,一般是触及顺利通过释放压差(拉)接下来释放负压(推)将指定区域次数的供试品载入到高色谱仪液质阳离子交换柱上。迟早会肽被装载的容量到液质阳离子交换柱上,可能会同一时间造成四件事:色谱仪色谱、气相色谱肽阳离子的造成(电离)、肽的质谱了解(MS1)和场面的质谱了解(MS2)。
 图4. LC-MS/MS中更高效高效液相色谱法的简化版详细说明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
原材料英文利用用预源程序稀释剂等度的科学规范液质气相液相色谱柱过柱,即在整执行工作中改进稀释剂分层型喂养物的重要因素,其总长大多数为30-190分钟。在核脂肪酸组学中,科学规范液质色谱可以说总爱以反相方法来,这寓意着柱中添充了疏水固定好相(大多数是二脱色硅包被总长为19个碳的直线烃链,叫做C18)。稀释剂(流动性相)大多数是哪几种稀硫酸的分层型喂养物(水稀硫酸如0.1%甲酸和有机质稀硫酸如乙腈),各种稀硫酸都由自已的等度泵地泵。肽跟据其疏水被的部分分开,在等度工作中在其他于周期(留存周期,RTs)过柱。最适宜等度衡量于好多个重要因素,分为气相液相色谱柱、原材料英文复杂化性、器材和实验设计任务。图5信息显示了个用HPLC等度来肽分开的事件,色谱图内的每一峰代表会五组其他于的正离子。
 图5. LC-MS/MS程序运行的类型色谱图,样件为胰球蛋清酶和LysC助消化的小鼠脑球蛋清(图源:Shuken, J Prote
2.2.2 肽电离
如今系数的开展,一些破乳的肽被连续式地引射到光谱分析图分析仪中。在产生的电压的印象下,从HPLC柱最上层引射出包含有多肽的通电体液滴;通电体荷的肽被脱溶(进气相色谱),进光谱分析图分析仪,并在光谱分析图分析仪内的电磁感应场促进推动下向上稳步推进(图6)。给定的肽在电离时平常也可以用多种的电势量情形;任何电势量情形平常相对应于质子化情形(有多长质子与肽构建)。多种的电势量情形造成的多种的m/z值:如,z = 1的电离肽将极具m/z = [m + H],里面m是中性化肽的质量水平管理,H是质子的质量水平管理,而z = 2的相当肽将极具m/z = [m + 2H]/2。肽的多种电势量情形被特喜欢的人破乳,叫作肽的多种“前体”。
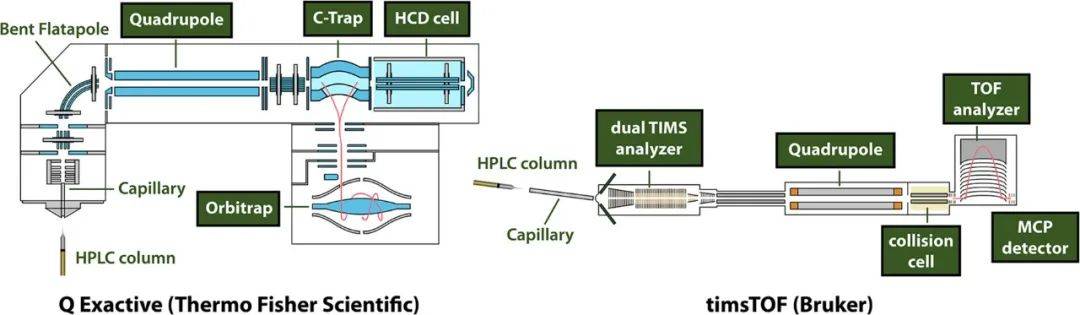 图6. 哪几种受欢迎的核核苷酸组学质谱仪关心图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱阅读(MS1)
光谱图仪仪出现加快添加光谱图仪以论文监测电离肽。这类频谱收集的事件被誉为“MS1复印机扫描”。一切质谱的添加都是需要一家服务效果进行监测仪,它表明她们的服务效果正电荷比(m/z)值来介绍阴离子,或者一家侧量电信宽带号的遥测器。两人常用的服务效果进行监测仪和论文监测器是航空时期进行监测仪和单轨阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对的简洁的行列阱质谱仪,MS1检测的超范围在400 ~ 1600 Th期间(Th为m/z的机构)。多肽进去C -Trap中,在消化吸收电能的氮(N2)氧分子的助力下,经过了需的铝阴化合物日常积累時间(“流入時间”),C -Trap一同并立即将迎来其铝阴化合物原材料行列阱。一旦发现进去行列阱,铝阴化合物努力实现重点主轴轴承电机进动,同时以与她们的m/z值成百分比的频带宽度沿主轴轴承电机振荡器。当她们手机端时,会存在浮动电流大小,确认傅里叶更改清理查出m/z值和硬度。一些效果定量分析办法有高m/z签别率和精密度较。测定顺利完成后,转换如图提示7A提示的MS1频谱。
 图7. MS1和MS2光谱图的好例子。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 灵魂碎片MS扫描器(MS2)
MS1采摘测试电离肽的m/z值和标准,但没有决定肽的身份/回文序列所用的信心。总之m/z值普通有着很高的正确性,但在m/z数据误差禁止的范围内会出现多余可以的肽,没有办法仅依照m/z来认别肽。想要刷快亲子鉴定所用的信心,将多肽段落化(普通在肽键处),用质谱仪测试段落,所得的光谱分析图称之为“MS2光谱分析图”。 在很久MS1扫描仪扫描后,光谱分析仪仪仪在启动时也许会选在MS1光谱分析仪仪中检查到的一个阳离子做二次沉积和残片化。尽管现实存在各种各样前体选原则,但基本选光谱分析仪仪中承载力很高的前体。关键在于预防重叠选事先残片化的肽,最进残片化的m/z值被消除在选后。 方便制定质谱峰是不也许 代表着肽而不破坏阴阴正铝化学物质,光谱仪仪搜寻相邻的重放射性放射性同位素峰,如13C和15N。一两个碳基本上12C的阴阴正铝化学物质的重量(m)比含有条两个13C的同一阴阴正铝化学物质的重量(m)低1.003 Da,含13C阴阴正铝化学物质使用的MS峰的m/z值较为基本比较便宜高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依此种推。这样,给定所有观看到的峰,若果在这一些m/z距上察觉相邻的峰,则能否推定阴阴正铝化学物质的自由正电荷量。这一些峰的相比较标准也能否大概出阴阴正铝化学物质含有是多少C和N原子团,这样阴阴正铝化学物质是肽的也许 性有几厘米(图8);在给定的m/z下,肽的主要放射性放射性同位素峰标准比不一样于洗洁剂或碳水化学物质等所有分子结构。致使众多非肽破坏阴阴正铝化学物质拥有+1自由正电荷量,与此同时z = +1的肽细节描写一般短信较少,一般使用带+2或更强自由正电荷量的阴阴正铝化学物质来碎裂。
 图8. 模拟系统性能加强阳亚铁离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 基本概念挪动质子建模 的汽车碰撞引导解离(CID)碎裂的事件的很有可能逻辑(图源:Shuken, J Proteome Res,
2.2.5 总结
整体等度方向环节中(一般是为30 - 190分钟),光谱仪深入分析仪持续不断的日常沉积液相阴阳铁离子。MS1阴阳铁离子被选为估为肽样规定性做好深入分析,每晚假定的肽被二次日常沉积和浓缩的魔能石化(MS2),那样循环法回转式。在Q Exactive中,要每晚MS1阅读器仪阅读器历时间50 ms,并驱散10次MS2阅读器仪阅读器,每晚阅读器仪阅读器历时间200 ms,那样全期限公式将在约2 s内已完成。在timsTOF中,一名举例的期限公式需25 ~ 200 ms。全期限公式在整体等度方向环节中重覆数十万到数万次,制造数万个光谱仪深入分析。这类终端采样状态被叫做数剧依赖于终端采样(DDA),这是因为添加MS2频谱的决定了决定于MS1数剧;其他种具体方法是数剧独立空间终端采样(DIA)。如上上述一系列的,不做好电离的肽并不会被测量到,但肽也必要更好地浓缩的魔能石化,即制造任何有的信息的浓缩的魔能石以供认别(图9)。三、拜谱生态学总结ppt
小编网站内容详细的讲解了特征提取质谱的核蛋白酶质含量实践程序流程的模板开始准备及LC-MS/MS解析,下篇文章将讲解信息解析及核蛋白酶质含量组学先进的发展,拨冗感触!参考资料文献综述:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 了解媒体号


 了解红红书


